前段时间我们质量部来了个新人:新来的“员工”不打卡、不喝茶,一天处理800份批记录,连错别字都挑出来;月度质量数据汇总,十分钟就交稿。
月底给它做绩效评估时,一个问题突然比效率更响:它给出的结论,究竟由谁核对、由谁签字?
AI 进质量部,效率故事已经讲过不少。2025年第107号公告发布的新版《医疗器械生产质量管理规范》第六条鼓励数智化转型,但“鼓励”不是替任何系统免除质量责任。若把 AI 当成一名刚入职的同事,四道手续就容易记住。
AI 可以协助审阅,放行签字仍要由授权人员承担
◆ 第一道手续 背景调查
你雇了个保姆,总得先看看身份证。采购 AI 服务,至少也要弄明白它是谁提供的、数据去哪里、停服后怎么取回记录。尤其是 SaaS:合同结束时能否完整导出,系统宕机时怎样继续处理业务,模型或服务规则变更由谁通知、谁评估?
新版规范第五十九至六十三条要求按采购服务对产品质量的影响开展供应商分类、审核评价和管理;关键供应商还需签订质量协议。因而不是所有办公 AI 都要同一深度的现场审核,也不能因为软件披着“智能”外衣就跳过供应商评估。对参与质量记录审查或放行判断的服务,应把数据归属、可用性、变更通知、事件响应和双方责任写进采购与质量管理文件。
这项手续的目标不神秘:服务商明天换版本或停机,企业今天仍能说清记录在哪、风险由谁接。
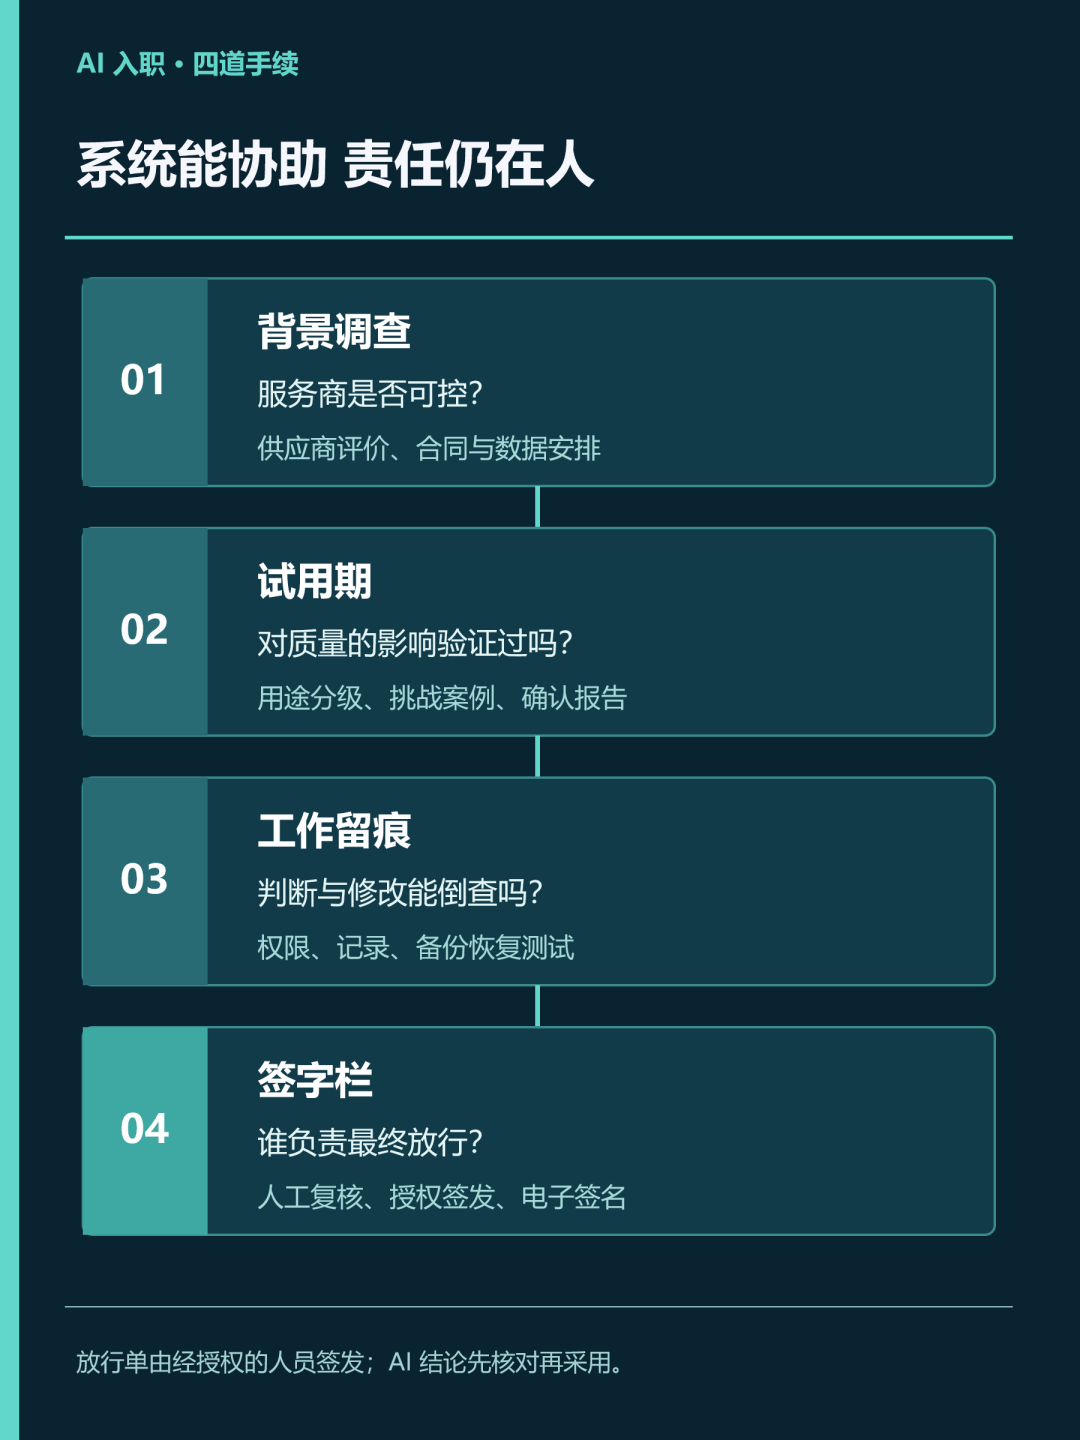
AI 入职四道手续——每一道的核对问题、证据和责任人
◆ 第二道手续 试用期
新同事说“我会审批记录”,总要给几份有已知问题的记录,看看它会不会漏掉关键项。AI 系统也一样,只是试题不能只挑它擅长的。
第七十七条规定,设计开发、生产、检验、仓储等过程中对产品质量有影响的计算机软件,应确认并保留记录和结论;至少涉及首次使用前确认,以及更改后必要的再确认,方法与活动应同使用风险相适应。它没有要求所有软件做同样厚度的报告。
先画清系统用途与边界:只做格式提醒、汇总趋势,还是给出影响放行的判断?再针对用途设计挑战案例,例如缺页、批号不一致、超限结果、扫描件模糊、前后记录矛盾,以及系统“不知道”时是否会明确提示。记录漏报、误报、人工复核和停用条件。省钱的地方是按风险选确认深度,不是省掉首次确认。行政排班工具与参与质量判定的系统,投入不必相同。
◆ 第三道手续 工作留痕
AI 参与后,不能只保留最后那句“审核通过”。它读了哪个版本的记录、提示了什么问题、人工如何处理、谁改了原记录,都要按业务风险做到可追溯。
第四十五条要求记录真实、准确、完整、及时,修改时注明理由、人员和日期,并让原有信息清晰可辨。采用信息化管理方式时,第四十六条要求权限管理、授权修改和删除留痕、备份及保存期内可查阅,电子签名还须符合法律法规。第三十三条另要求相关信息化系统具备满足预定用途的硬件、软件运行环境,并防止外来因素干扰。把这几条混成一句“AI 字节全留痕”很顺口,却容易把不同要求说错。
实际检查时,我会让 IT、质量和业务一起走一条记录:原件、AI 输出、人工决定、修改理由、审计追踪、备份恢复是否能接起来。若 AI 输出本身成为质量决策依据,也应在受控流程中规定它如何保存与引用。系统口头承诺“可追溯”,不等于做过恢复演练。
◆ 第四道手续 签字栏空着
AI 有个众所周知的毛病:它会一本正经地胡说八道。更麻烦的是,有时它说得像真话。
“第37批记录审核通过”可以是待核查的提示,不能自动变成产品放行。新版规范第二十二条明确放行审核人的岗位与能力要求;第一百零四条要求符合放行条件后,由经授权的放行人员签发放行单。第四十六条对电子签名也有合规要求。让系统预审、归纳异常、提示漏项可以提高效率,最终复核、判断和签发仍要落实到有职责、有资质的人。
出了事,审核老师不会去找算法。
找你!
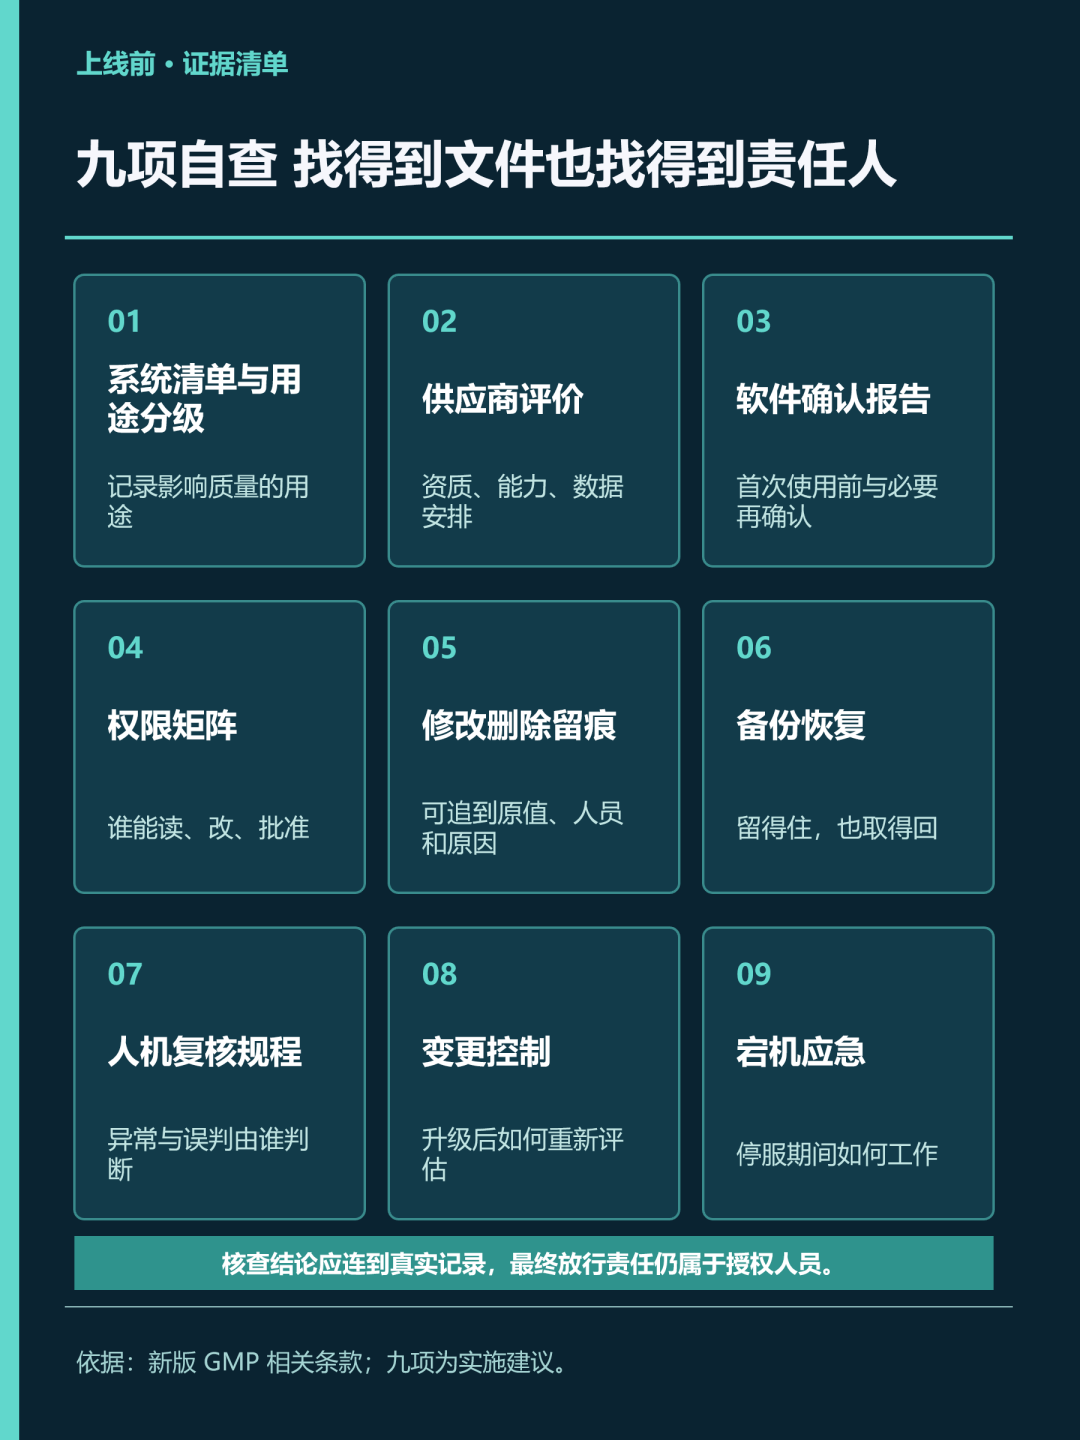
AI 质量系统自查清单——从用途分级到宕机应急的九项证据
这份清单适合拿到系统面前逐项过:系统清单与用途分级、供应商评价与必要协议、软件确认报告、权限矩阵、修改删除留痕测试、备份恢复演练、人机复核规程、变更控制、宕机应急预案。每一项都应能找到负责人和实际记录;不是把九个名词贴在墙上,就算入职成功。
绩效评估最后,我给这位 AI 新同事打了个分:业务潜力,值得试;签字栏,仍然空着。
数智化转型的门是开着的。进门前先决定它能做什么、怎样证明它做得可靠、出了错谁能发现并纠正。
关注医械加油站,获取更多医疗器械产品研发与合规上市内容。