体考老师合上我的工艺验证报告,问:“你们做的三个批次,哪一批体现了最差条件?”
我把报告翻到第十八页:“您看这里……”
他没看页码:“你说这是你们这个工艺的最差条件?你搞得清楚什么是最差条件吗?”
那一刻,我入行以来攒下的自信,碎得比文件夹里那张便利贴还整齐。
干验证这行的,谁没写过几本“将来想烧掉的方案”。我后来才明白,问题不是报告做得不够厚,而是前面几道关没有接上:开发数据没有变成参数范围,方案没有变成可执行的试验,报告也没有变成量产时可用的控制办法。
距离新版《医疗器械生产质量管理规范》2026年11月1日施行已不到一个月。借这道审核题,走一遍我当时本该走的关卡。
问题落在“最差条件”时,报告页数帮不上忙
工艺验证关卡地图——IQ、OQ、PQ各回答什么问题,量产后还要看什么
◆ 第一关 写方案 血量减五十
方案最难的部分,通常不是写,是面对“为什么这么定”时不靠编。
新版规范把“验证与确认”单列为第九章。第七十六条要求先有计划,再按对象制定经审核批准的方案;方案至少写清对象、部门和人员职责、实施环境、方法、取样要求、接收准则。它给的是骨架,没替我们填“最差条件从哪来”。
我以前的危险答案是:从上版方案来,从隔壁型号来,或者从一段没有出处的经验话术来。真正站得住的顺序应该反过来:先列出产品的关键质量特性,找出可能影响它们的工艺参数;再用开发试验、历史数据、偏差和风险分析,判断哪些参数及其组合值得挑战。最差条件是更容易逼近质量风险的受控工况,不是随便把每个旋钮都拧到极限。
• DOE 怎么帮我找到那条线
DOE,也就是试验设计,不等于“多做几组”。先问清要解决什么:因素很多、不知谁重要,就用筛选试验缩小范围;关键因素已有眉目,就检验它们的交互作用,并在拟定操作范围内观察质量响应。温度高与时间长单独看都能过关,两者叠在一起未必安全,这正是只跑中心点容易漏掉的事。设计时还要考虑设备、物料批次和测量方法的影响,预先规定分析方式,必要时做确认试验。DOE 的具体设计由因素数、风险与可用样本决定,不是法规指定某一种固定表格。
• 典型型号和样本量也不能靠“三”撑场
一个系列有多个规格时,先比较材料、结构、关键工序、设备与参数范围。能共用的验证证据,要写明为什么能覆盖;差异会改变风险的规格,就单独挑战或补充试验。最薄壁、最长尺寸、最难清洁等“典型”候选,只有在它们确实对应相关失效机理时才典型。
取样也是同一逻辑:先定要证明的质量特性和可接受风险,再考虑批内位置、批间差异、设备与操作员变化、检测能力,确定数量与频次。三批可以是某个方案的选择,不是新版 GMP 给所有工艺开的通用处方。第七十六条明确要求写入取样要求;写“每批抽十件”之后,还得说得出为什么十件能回答那个问题。
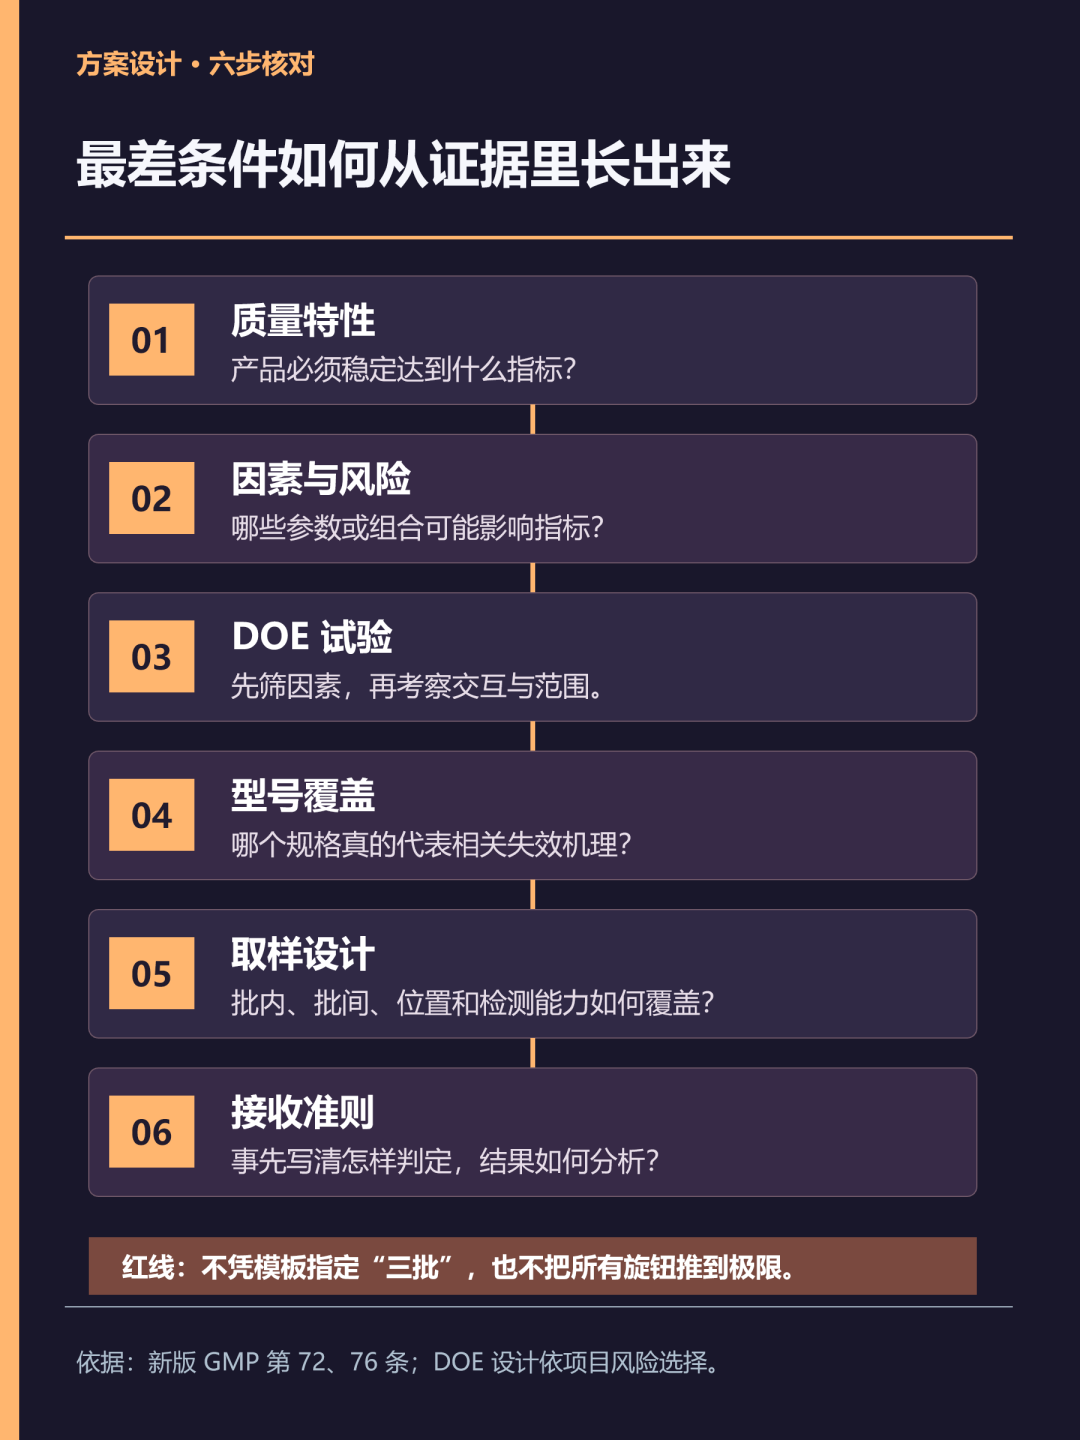
方案设计判定图——由质量特性、风险、DOE、型号覆盖走到取样与接收准则
◆ 第二关 跑执行 血量减三十
方案里的车间永远灯光稳定。现实里,关键批次那天设备临时换型,操作员是顶班的,环境监测探头又赶上送检。以上仍是示例,但任何一个变化都值得停下来问:它是否落在已确认的状态和获批方案之内?如果没有,先评估、记录、按偏差或变更程序处理,别让现场口头解释替代记录。
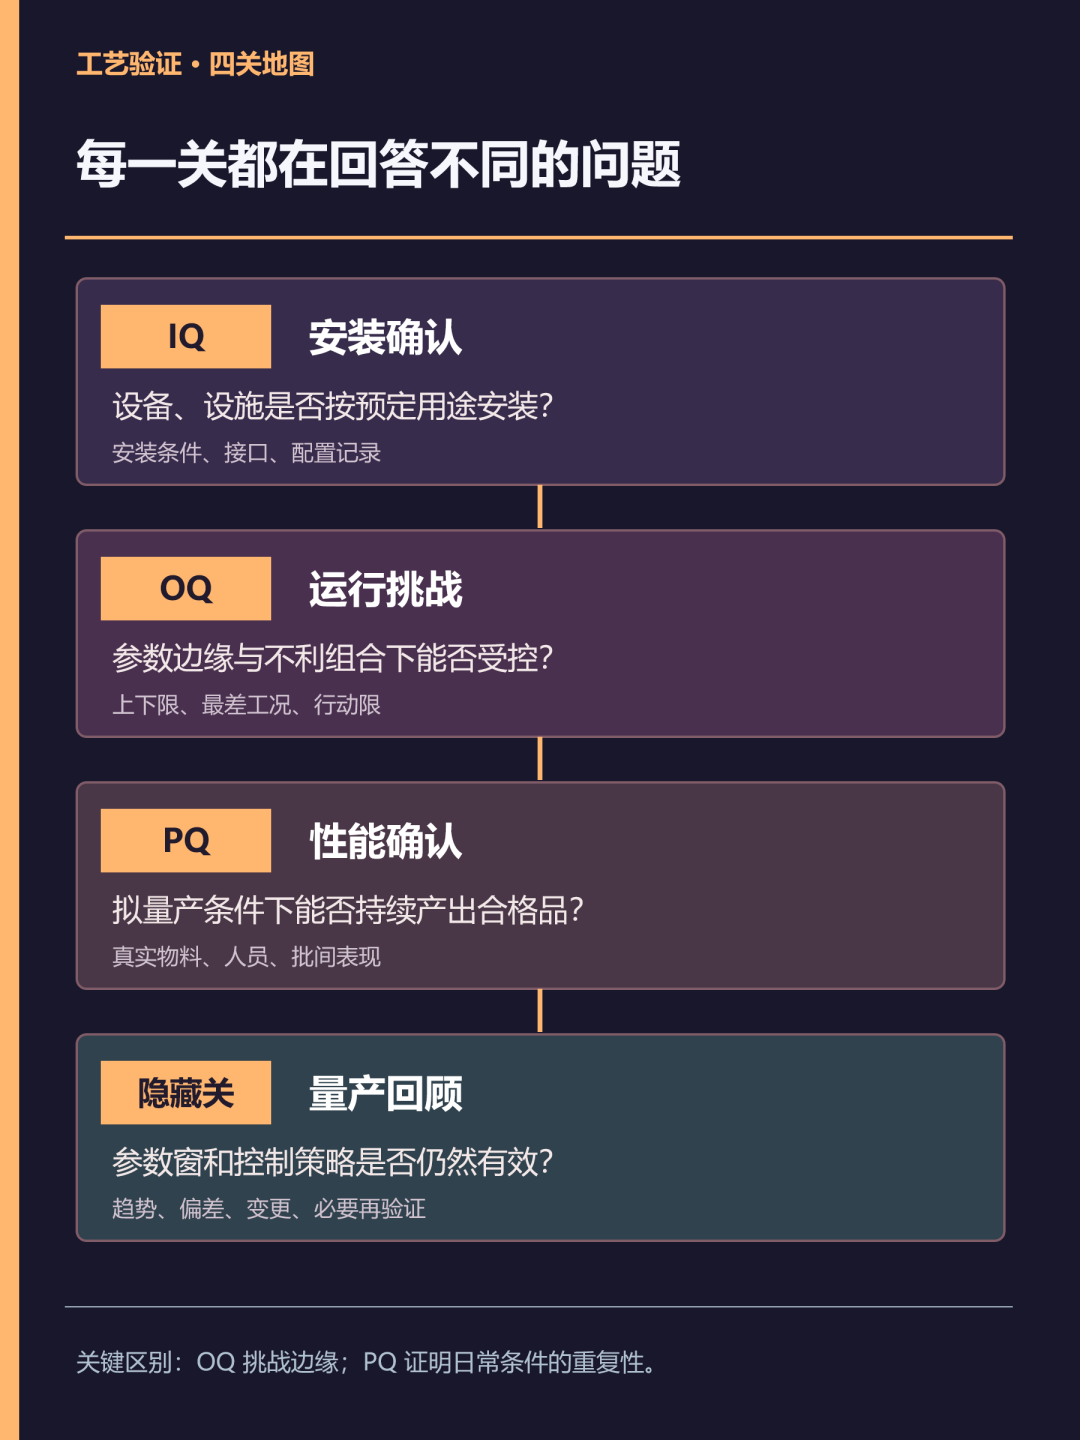
IQ、OQ、PQ 常被叫作“三关”。遇到药品行业过来的同事或审核老师还会跟我扯皮:3Q方法只是用来做设施和设备确认的,这时候我就说:器械行业都是按GHTF那份过程确认指南来做的,谁叫同样是药监局,器械这边的国家局官方没有给标准方法呢?(对方认为地方局的指南不够权威)。 我喜欢用驾考记住它们,但这只是解释性比喻,不是法规定义,也不是说工艺验证只能机械套用三份模板。
IQ 像体检:设备、设施的安装及配套条件是否符合预定用途。
OQ 像科目二:在计划采用的参数上下限和相关不利组合下挑战运行表现。
PQ 才像上路:用拟量产的物料、人员、设备与作业方式,证明过程能持续得到合格产品。
对具体项目,哪些活动归设备确认、哪些归工艺验证或特殊过程确认,仍应按对象和风险在计划中写清。新版规范第七十至七十二条分别要求设施设备确认、工艺验证或确认,并区分关键工序验证与特殊过程确认。
执行中翻车不可怕,可怕的是翻车以后报告里只剩“过程顺利”。偏差要记下当时发生了什么、影响了哪些数据和产品、采取了什么处置;绝不能靠补做一份漂亮记录把它抹平。审核老师看到受控的偏差,至少知道系统会发现问题。看到永远零偏差,反而会问:车间是不是太懂得保密了?
◆ 第三关 写报告 血量减十
报告不是成绩单,更像体检报告。
“证明合格”四个字,如果只指把所有结果都涂成绿色,后面就麻烦了。报告应该把预设接收准则与实际数据放在一起,看均值,也看波动和趋势;把偏差、异常值、重复试验及其理由写清;说明哪些参数范围得到支持,哪些组合尚无充分证据。第七十六条要求按方案实施、形成报告并保留记录。报告的结论不能大于数据覆盖的范围。
如果审核老师再问“哪一批是最差条件”,我不会急着挑一个看起来最险的批号。OQ 中挑战的参数组合,和 PQ 中代表日常生产的批次,回答的是不同问题。先说明最差条件如何识别、在哪里挑战、有哪些结果,再说明量产条件下的一致性证据。若方案没设计,诚实的答案就是:现有三批不足以证明这一点,需要补充风险评估和试验。
◆ 隐藏关 量产上线三个月后
到这里,笑话该收起来了。验证值不值,量产现场最先知道。
一份能帮到量产的验证,至少留下三样东西。第一是有证据支持的参数窗:例如从43℃至47℃,而不是“45℃合格”这个孤点;具体上下限必须由本产品数据决定。第二是控制策略:何时预警、何时停线、由谁评估、何种情况按偏差或变更处理,写进作业文件并培训。第三是异常处理的可重复做法:换人、换班后,现场仍知道该记录什么、何时升级。
新版规范第七十五条要求首次验证或确认后,依据产品质量回顾分析对生产工艺、设备设施等进行再验证或再确认;第七十四条也要求在主要质量影响因素变化时开展相应活动。不能把第一次通过当作永久有效。
回头看那次“哪一批最差”的追问,我最想补交的不是一张更漂亮的汇总表,而是一条从开发试验到风险、从挑战工况到量产控制的证据链。三个月后爬坡时,夜班同事打开报告,还能据此判断该不该停线,这份验证才算真正完成了任务。
你被审核老师问懵过的是哪个问题?评论区交换一下,我攒够一篇就写。
关注医械加油站,获取更多医疗器械产品研发与合规上市内容。