 以 3Q 为主线,讲清剂量建立、放行和再确认
01|总览:辐照确认最终要证明什么?
先建立一条总公式:
实际最低剂量 ≥ 灭菌所需最低剂量
实际最高剂量 ≤ 产品可接受最高剂量
也就是说,必须同时证明:
• 最低剂量足以实现目标 SAL;
• 最高剂量不会损坏产品、包装和货架期性能;
• 量产过程能持续维持在这一个剂量窗口中。
 这是整个确认活动的总判定逻辑。
02|验证计划:3Q 之前先把项目设计好
这一部分不是 IQ/OQ/PQ 本身,而是 3Q 的输入。
必须先明确:
• 产品型号、规格和产品族;
• 完整 BOM;
• 初包装、外箱、托盘和堆码状态;
• 拟用辐照方式、辐照站与运输路线;
• 目标市场和适用标准;
• 关键产品性能与包装性能;
• 初步风险评价;
• 质量、研发、生产、供应链、辐照服务商、实验室各自职责。
输出:
• 《验证主计划》中安排辐照灭菌确认
• 产品/包装/装载定义表
• 风险管理评价
• 《供应商质量协议》
关键原则:
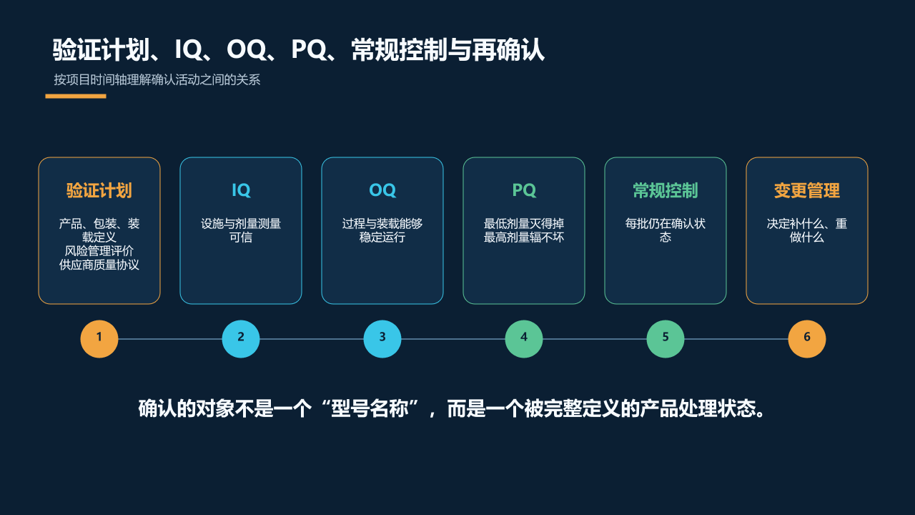
3Q 确认的不是一个“型号名称”,而是一个被完整定义的产品处理状态。
 第一阶段:IQ——确认设施和“尺子”可用
03|IQ:辐照设施是否按要求建立?
对于自建辐照设施,IQ 要确认:
• 设备、屏蔽、传输系统、控制系统安装符合设计;
• 关键设备、联锁、报警、软件和记录系统可用;
• 工艺参数可识别、可记录;
• 维护、校准、故障和变更程序建立;
• 设施文件、竣工资料和操作文件齐全。
对于外包辐照,制造商不必替服务商重新做 IQ,但必须取得并审查:
• 设施能力说明;
• 体系和资质资料;
• 剂量学能力资料;
• 设备维护与变更管理程序;
• 偏差和异常处理程序;
• 可提供的批处理记录类型。
IQ 输出:
• 设施/供应商 IQ 评价
• 设施能力确认资料
• 剂量计和记录系统清单
IQ 关口:
设施、记录系统和技术能力都无法证明可信,后面的 OQ/PQ 没有基础。
04|IQ:剂量测量系统这把“尺子”是否可信?
这一部分单独强调剂量计体系。
确认内容:
• 剂量计类型是否适合辐照方式和剂量范围;
• 校准链是否可追溯;
• 剂量计批次、储存、使用和读取是否受控;
• 读数、计算和数据审核是否有程序;
• 测量不确定度是否被评价;
• 常规剂量计、参考剂量计和验证用剂量计如何衔接;
• 剂量计异常时如何处理。
输出:
• 剂量计校准/比对记录;
• 剂量计使用程序;
• 剂量数据审核程序;
• 测量不确定度评价资料。
个人话:
剂量计不可信,后面所有“最低剂量”和“最高剂量”都只是数字游戏。
第二阶段:OQ——确认过程能按设计运行
05|OQ:确认设备和处理过程能稳定运行
OQ 主要回答:
这台设施在规定的运行范围内,是否能稳定地把辐照过程跑出来?
包括:
• 辐照源、电子束或 X 射线系统运行状态;
• 传输速度、停留时间、传送路径;
• 工艺参数可设定、可记录、可复现;
• 设备在正常和预定极限状态下的表现;
• 中断、停机、重启和异常状态的处理逻辑;
• 处理记录是否完整反映实际运行。
外包模式下,服务商通常承担 OQ 主体;制造商要确认其 OQ 证据能够覆盖自身拟使用的处理条件。
输出:
• 设施 OQ/运行能力资料
• 处理参数范围
• 异常处理及恢复程序
06|OQ:先定义装载,才有资格谈剂量分布
装载方式是过程参数,不是物流细节。
需要固定:
• 产品在初包装中的方向和数量;
• 初包装在外箱中的排列;
• 外箱尺寸、材质和填充物;
• 托盘尺寸;
• 每层箱数、托盘层数;
• 每箱数量;
• 最大和最小装载量;
• 是否允许混装;
• 空位、填充、换箱和超装如何处理。
输出:
• 装载模式图
• 《装载作业指导书》
• 量产装载核对表
• OQ 装置剂量分布研究方案;
• 原始剂量计数据;
• OQ 装置剂量分布研究报告;
• 处理参数与剂量关系资料。
OQ 关口:
现场无法稳定复现装载状态,就不要启动产品剂量分布研究。
第三阶段:PQ——确认“这个产品”能被有效、安全地灭菌
07|PQ 输入:产品和包装能否进入正式确认?
PQ 前,先完成产品适用性初筛。
重点审查:
• 树脂牌号和添加剂;
• 色母、油墨、胶黏剂、涂层;
• 电子元器件、传感器、电池;
• 初包装密封层;
• 标签、条码和说明书;
• 与人体接触的材料;
• 关键功能和关键性能。
建议采用预期剂量范围内的梯度辐照试验,先看:
• 外观、黄变和开裂;
• 尺寸;
• 力学性能;
• 关键功能;
• 包装完整性;
• 标签可读性。
输出:
• 材料与产品耐辐照性初步评价
• 初步产品最高耐受剂量假设
注意:
这一步只是判断“值得不值得做正式确认”,不是剂量建立。
08|PQ:剂量分布——找出产品系统的最低点和最高点
这一步是产品专属 PQ 的核心。
目标:
• 找到最低剂量位置;
• 找到最高剂量位置;
• 确认这些位置在量产装载状态下可重复出现;
• 确认整个产品处理系统的剂量均匀性。
布点应覆盖:
• 托盘中心和边缘;
• 上、中、下层;
• 高密度和低密度位置;
• 外箱内部不同位置;
• 最可能出现最低/最高剂量的区域;
• 代表性最差装载状态。
输出:
• 产品剂量分布方案
• 原始剂量计数据;
• 最低/最高剂量位置图;
• 产品剂量分布报告;
• 常规剂量监测位置。
这一步得到的是:
D实际最低、D实际最高
如果剂量均匀性不理想,应先调整装载、包装或设施处理条件,再重新完成研究。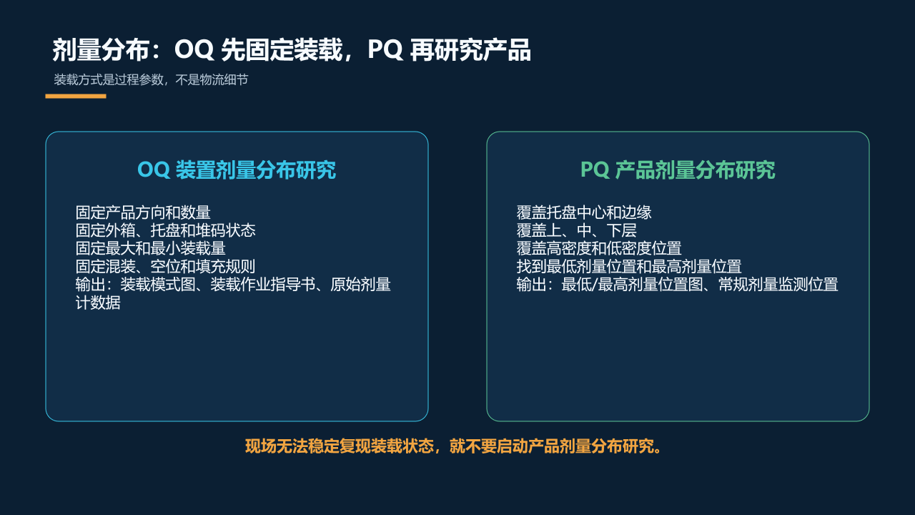
09|PQ:生物负载——确认建立剂量的数据基础可信
这一页要解决:
你准备拿什么数据来证明最低剂量足够?
需要完成:
• 生物负载检测方法适用性;
• 取样方案和代表性;
• 生物负载基线数据;
• 产品族间数据能否共用;
• 微生物回收率和抑菌干扰评价;
• 生物负载趋势与异常调查规则。
输出:
• 生物负载方法适用性
• 生物负载基线
• 产品族代表性评价
• 生物负载监测计划
关口:
生物负载数据不可信,任何剂量建立方法都无法成立。
10|PQ:剂量建立的三类方法
方法一:Method 1
适用思路:
• 基于产品生物负载数据;
• 按标准规定的方法建立灭菌剂量;
• 适合有稳定生产和较完整生物负载基础的产品。
管理特点:
• 方法成熟;
• 数据和试验要求相对明确;
• 需按适用标准和实验室方案组织样品、验证剂量与检测。
方法二:Method 2
适用思路:
• 通过更充分的试验数据建立剂量;
• 常用于希望更精细地寻找适宜剂量、或希望降低长期辐照负担的产品;
• 适合对辐照较敏感、又需要充分微生物学论证的产品。
管理特点:
• 前期试验通常更多;
• 周期和成本通常更高;
• 但若最终能建立较低的合理剂量,对材料敏感产品可能更有价值。
方法三:VDmax 方法族
适用思路:
• 在满足产品生物负载和标准前提的条件下,对选定剂量进行证实;
• 常见的 15 kGy、25 kGy 证实路径,以及 ISO 13004 中的 VDmaxSD,都属于这一类思路,但适用条件和可选剂量并不相同。
管理特点:
• 不是“低生物负载就自动可用”;
• 必须满足标准对产品、生物负载和试验设计的前提;
• VDmaxSD 不是 15/25 kGy 路径的替代法。
这一页的结论:
Method 1、Method 2、VDmax 不是谁“高级”谁“便宜”的问题,而是谁与产品、生物负载、剂量目标和材料耐受性相匹配的问题。
输出:
• 剂量建立方法选择理由
• 剂量建立/剂量证实方案
• 剂量建立/剂量证实报告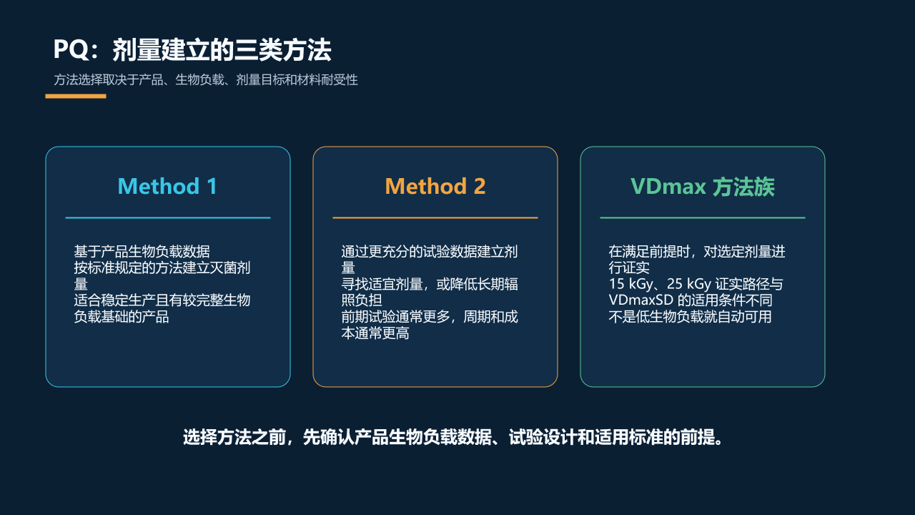
11|PQ:建立最低灭菌剂量
将前面第 9、10 部分的资料汇合,正式证明:
D灭菌 = 达到目标 SAL 所需的最低剂量
项目要回答:
• 为什么选这种剂量建立方法;
• 哪些产品和哪些装载状态被覆盖;
• 样品是否有代表性;
• 验证剂量如何确定;
• 微生物学检测如何完成;
• 发生偏差时如何调查;
• 结论适用于哪些产品状态。
特别提醒:
• “25 kGy 行业常用”不能替代剂量建立;
• 单次成品无菌试验阴性不能替代过程确认;
• 文章、培训材料或网络表格里的样本数量不能直接搬进方案。
12|PQ:最高剂量产品适用性确认
这部分要证明:
D产品 = 产品、包装和货架期可接受的最高剂量
应在最高实际可能剂量或合理最差条件下评价:
• 关键性能;
• 尺寸与外观;
• 力学性能;
• 电性能;
• 无菌屏障;
• 标签、条码和印刷;
• 老化后性能;
• 适用时的生物相容性风险。
输出:
• 最高剂量产品适用性评价
• 《辐照后包装完整性记录》
• 《辐照后老化评价记录》
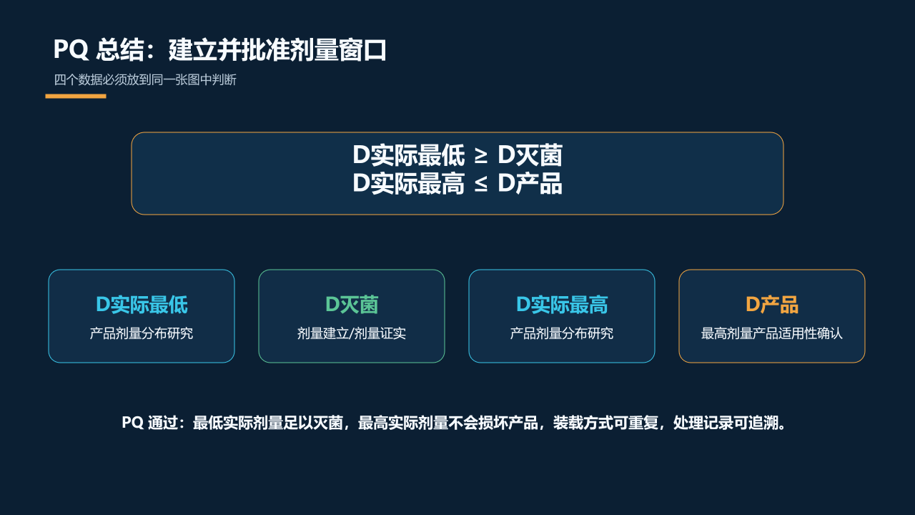
13|PQ 总结:建立并批准剂量窗口
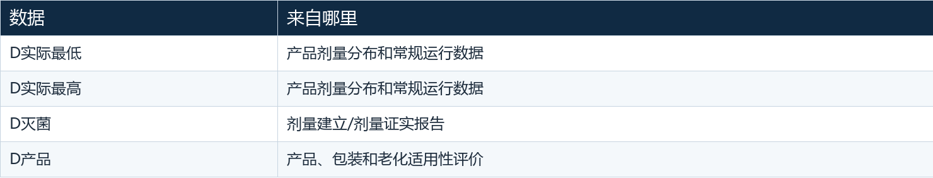
把四个数放到同一张图:
D实际最低 ≥ D灭菌
D实际最高 ≤ D产品
四个数据分别来自:
 PQ 通过的条件:
• 最低实际剂量足以灭菌;
• 最高实际剂量不会损坏产品;
• 装载方式可重复;
• 处理记录可追溯;
• 所有偏差已关闭;
• 结论与产品、包装、装载版本一致。
输出:
• 《辐照灭菌确认报告》
• 《已批准剂量窗口和装载规范》
 第四阶段:常规运行、维持与再确认
14|常规控制:每批如何证明仍在 PQ 状态?
每批至少核对:
• 产品、包装、外箱、托盘版本;
• 装载数量、方向和堆码;
• 处理站点和处理编号;
• 常规剂量计及其读数;
• 实际处理记录;
• 状态标识和追溯性;
• 偏差记录与处置;
• 质量放行批准。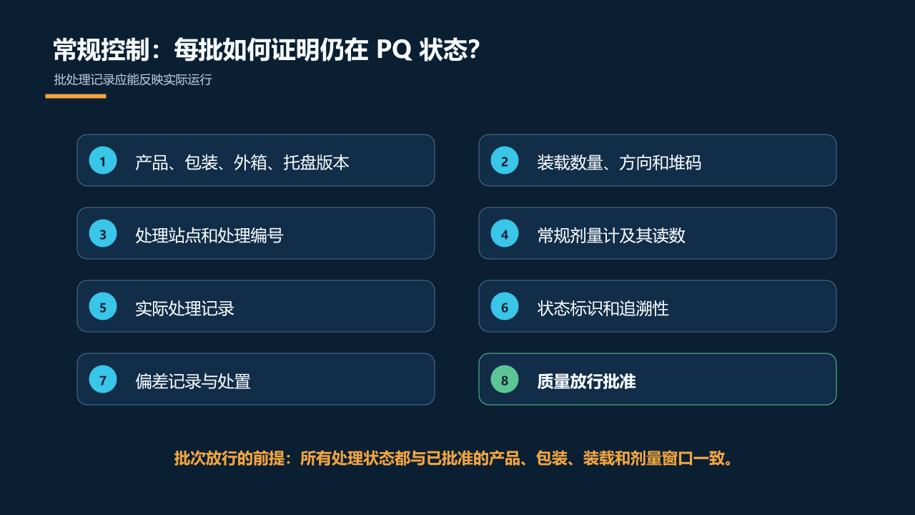
15|持续维持:哪些活动必须长期做?
持续活动包括:
• 生物负载趋势监测;
• 剂量审核;
• 剂量计校准、比对和状态检查;
• 装载执行情况检查;
• 服务商变更和偏差评价;
• 年度质量回顾;
• 人员培训;
• 关键性能和包装风险的定期复核。
频次不能机械写成“每季度一次”或“每年一次”。
应由以下因素决定:
• 产品风险;
• 生物负载稳定性;
• 产量和生产频率;
• 历史偏差;
• 包装和材料敏感性;
• 服务商和设施稳定性;
• 标准、注册及质量体系要求。
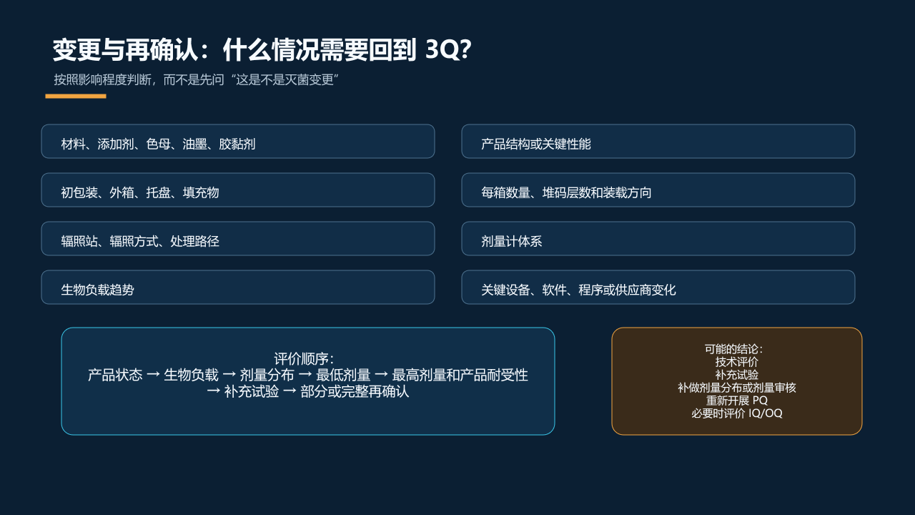
16|变更与再确认:什么情况需要回到 3Q?
建议按照影响程度判断,而不是先问“这是不是灭菌变更”。
重点变化包括:
• 材料牌号、添加剂、色母、油墨、胶黏剂;
• 产品结构或关键性能;
• 初包装、外箱、托盘、填充物;
• 每箱数量、堆码层数和装载方向;
• 辐照站、辐照方式、处理路径;
• 剂量计体系;
• 生物负载趋势;
• 关键设备、软件、程序或供应商变化。
评价顺序:
是否影响产品状态;
是否影响生物负载;
是否影响剂量分布;
是否影响最低剂量;
是否影响最高剂量和产品耐受性;
是否需要补充试验;
是否需要部分或完整再确认。
可能的结论:
• 文件化技术评价即可;
• 补充材料/包装试验;
• 补做剂量分布;
• 补做剂量审核;
• 重新开展 PQ;
• 必要时重新评价 IQ/OQ。
 总结梳理,辐照灭菌确认的主线是:
验证计划
→ IQ:设施与剂量测量可信
→ OQ:过程与装载能够稳定运行
→ PQ:最低剂量灭得掉、最高剂量辐不坏
→ 常规控制:每批仍在确认状态
→ 变更管理:发生变化时决定补什么、重做什么
关注医械加油站,获取更多医疗器械产品研发与合规上市内容。