“生产许可已经受理,现场还没查,是不是就能一直按旧规范办?”
先别急着下结论。受理、现场核查、整改完成、作出许可决定,是四个不同节点。11月1日前后该用哪个版本,不能只看申请交得早不早。
国家药监局2025年第107号公告发布的新修订医疗器械GMP,将于2026年11月1日起施行。9月15日公开的国药监械管〔2026〕14号通知,把生产许可核查和上市后检查的切换安排说得更具体。这里讨论中国医疗器械生产检查,不能直接套成产品注册技术审评的办理规则。
1.先看现场有没有查,整改有没有结束
11月1日前,生产许可核查仍按现行规范开展。监管部门会同步参照新检查指导原则,评估企业执行新规范的情况,提出整改建议。换句话说,新要求可以提前对照准备,但不能把新规范写成现在已经全面施行。
有两种在途情况,要特别留意。第一,许可、许可变更或许可延续申请已经受理,现场核查还没进行;第二,现场已经查过,但企业整改没有完成,行政许可决定还没作出。这两种情况,11月1日起都按新规范开展核查。
所以,手里有受理通知,并不等于后续一定沿用旧版本。建议把受理通知、核查通知、整改反馈和许可决定分开放,分别记日期。计划“月底完成”和实际“已经完成”,也要分开写。拿不准当前节点,就先标“待核实”,再与主管部门对齐。
2.一类生产备案,别和产品备案混在一起
通知还明确:企业进行第一类医疗器械生产备案后,监管部门应在3个月内,对提交的资料和执行规范的情况开展现场检查。11月1日前已经进行生产备案、但还没现场检查的,11月1日起按新规范检查。
这段说的是生产备案。不要把“3个月”套成所有第一类产品备案资料的统一办理期限,也别把备案理解成质量体系不用检查。盘点时,表头最好直接写“生产备案”或“产品备案”,少一个模糊简称,就少一次沟通偏差。
3.许可证办结了,也要继续看体系和附录
“我的证已经办完了,这次切换还跟我有关吗?”有关。新规范覆盖适用的注册人、备案人和受托生产企业;拿到生产许可后,体系还要持续运行。上市后监督检查会按企业与产品风险制定计划、分阶段覆盖,并非所有企业在同一天迎检。
无菌、植入、体外诊断试剂、定制式义齿、独立软件还要多看一层。11月1日起,这些类别须同时符合新规范和相应现行规范附录。专门检查指导原则在修订,不代表现行附录就可以先放下。附录和检查指导原则,也不是同一份文件。
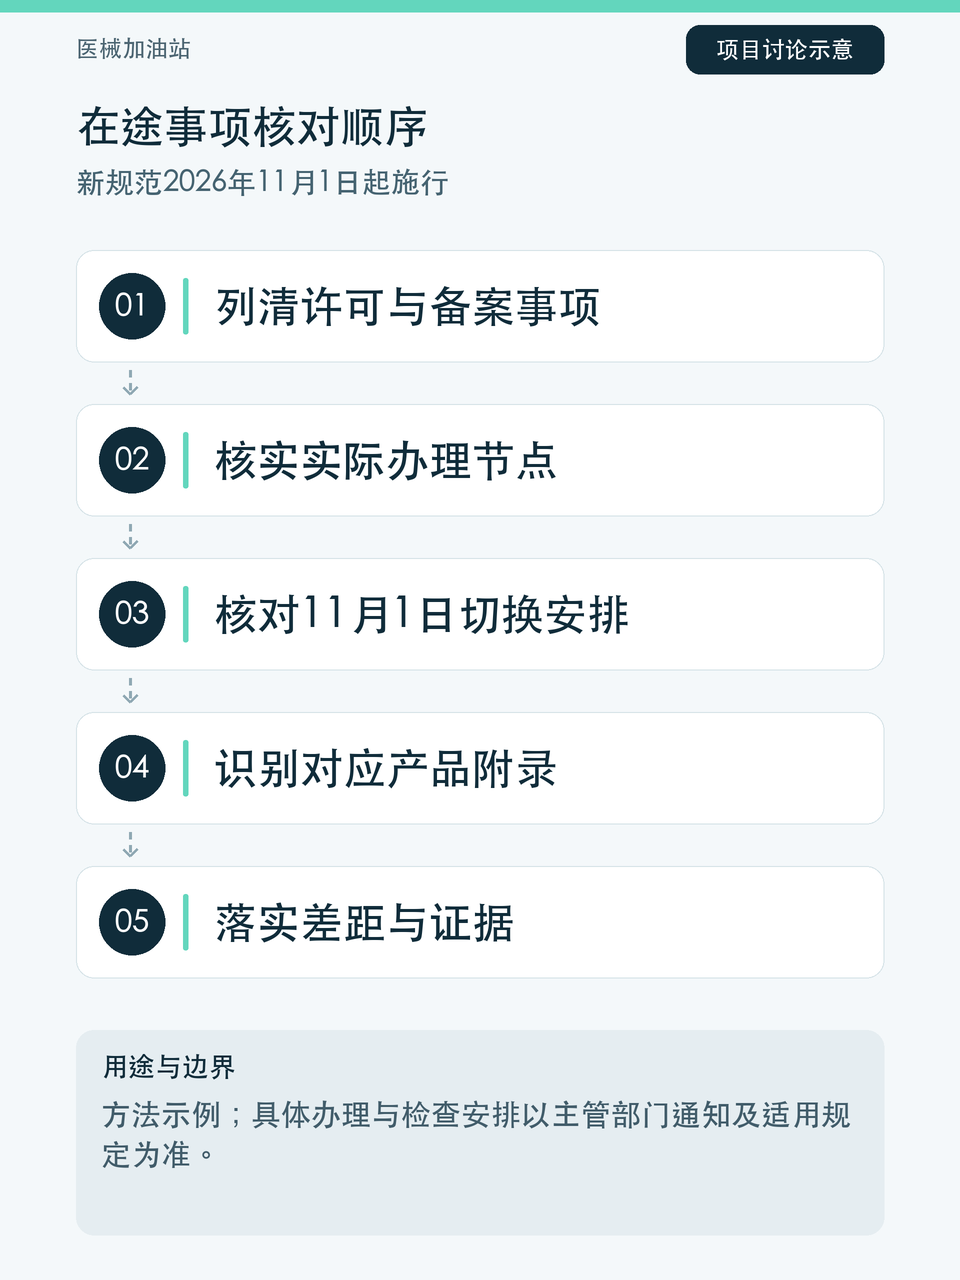
在途事项表,照着实际情况填就行
以下是项目管理方法示例,不是法规统一模板。
办理事项:许可/变更/延续
当前实际节点:已受理,未现场核查
需要核对的后续安排:11月1日起按新规范核查
本企业证据:受理通知、核查通知
办理事项:许可/变更/延续
当前实际节点:已核查,整改未完成且未作决定
需要核对的后续安排:核对切换后的整改要求
本企业证据:核查记录、整改提交记录
办理事项:第一类生产备案
当前实际节点:已备案,未现场检查
需要核对的后续安排:核对检查时间与适用规范
本企业证据:备案凭证、现场检查通知
办理事项:已获生产许可
当前实际节点:许可已办结
需要核对的后续安排:体系升级及上市后检查准备
本企业证据:差距清单、整改与运行记录
办理事项:适用特殊类别
当前实际节点:对应附录适用
需要核对的后续安排:新规范与现行附录并用
本企业证据:附录识别、适用性说明
如果手上有几个项目,别只列“公司正在办证”。新办、变更、延续,以及不同生产地址的实际办理事项,可以分别列行。每一行都用对应文书支撑,不要用另一个项目的节点代替。这里是盘点建议,不是要求企业再向监管部门提交一张新表。
填完后,再补上负责人、计划节点和未完成事项。比如某项记录还在等工厂反馈,就写明等什么、由谁跟进,别只写“资料准备中”。这些安排是企业自己的管理方法,不能当成监管部门给所有项目规定的期限。
这张表能帮你把沟通入口找准,不能替代具体办理安排,也不证明申请一定通过。与其反复猜“我是不是赶上旧版了”,更有用的是把当前节点弄清,把适用的新要求落实到流程和真实记录里。
这里是医械加油站。我们结合百思得团队的研发与注册经验,聊医疗器械工业设计、产品开发、DHF设计开发文件和注册申报,也分享值得关注的行业资讯与标准法规。
如果你也在做医械,或者正准备把一个想法做成产品,欢迎关注。我们一起把这些看着复杂、做起来又绕不开的事,慢慢聊明白。
关注医械加油站,获取更多医疗器械产品研发与合规上市内容。